(Adnkronos) –
Il primo caso fu descritto nel lontano 1897 da un otorinolaringoiatra scozzese, Peter McBride. Lo specialista segnalò in una rivista scientifica di settore un’insolita sindrome che portava alla rapida distruzione del naso e della faccia. Il paziente su cui l’aveva osservata era un imbianchino 28enne. Poi nel 1936 fu il patologo tedesco Friedrich Wegener a raccogliere altri casi analoghi e a identificare le caratteristiche distintive di una forma di vasculite che venne battezzata granulomatosi di Wegener, oggi nota come granulomatosi con poliangioite (Gpa).
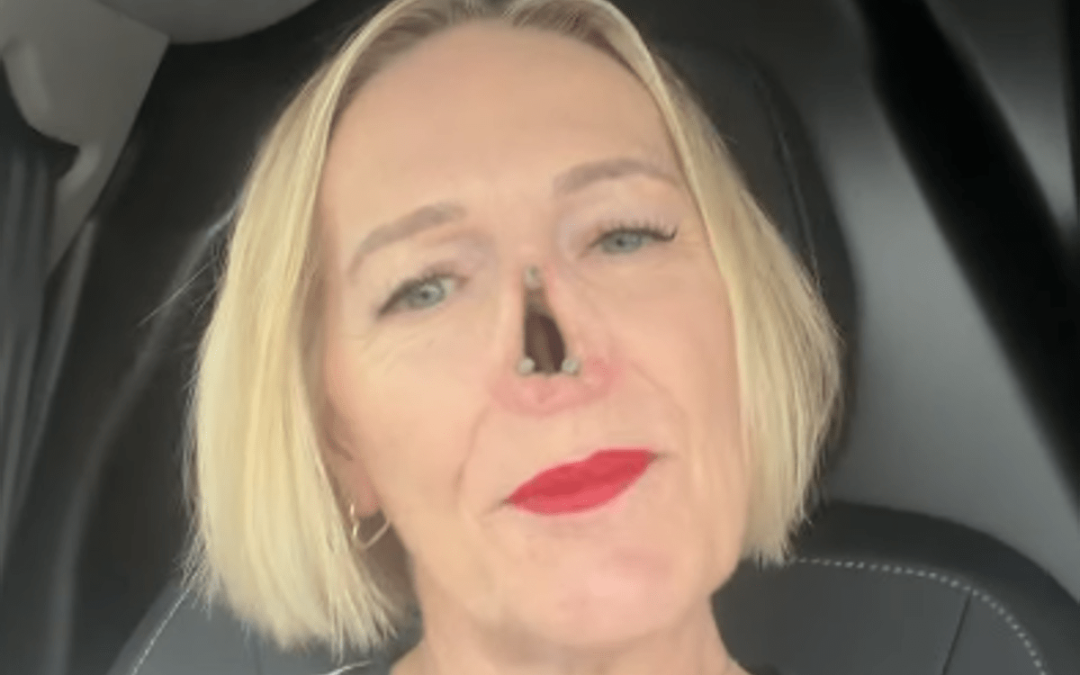
Segni particolari: in circa il 90% dei pazienti si manifesta inizialmente come una sinusite cronica, con perdite di sangue e muco che non rispondono alle comuni terapie antibiotiche, come si spiega in un focus online dell’Irccs ospedale San Raffaele di Milano. Ma la malattia può anche presentarsi con lesioni del cavo orale, otiti, tosse stizzosa e ulcere della mucosa nasale – elencano gli esperti dell’ospedale Niguarda di Milano in un approfondimento sulla malattia rara – che possono addirittura arrivare a ‘scavare’ il naso, facendogli assumere una forma a sella, conseguenza della distruzione della cartilagine del setto. E’ quello che è successo a Jayne Hardman, una donna britannica di 48 anni che nel 2017 ha subito la rimozione del naso e oggi racconta la sua storia – ripresa da diversi media internazionali – per sensibilizzare le persone sulla malattia e sostenere chi come lei è costretto a utilizzare protesi nasali.
La granulomatosi con poliangioite è una vasculite sistemica autoimmune, un’infiammazione che coinvolge la parete delle arterie di medio e piccolo calibro, dei capillari e delle venule, causando necrosi e granulomi, tipiche lesioni da infiammazioni croniche, spiegano gli esperti. La malattia coinvolge maschi e femmine in modo analogo e insorge più frequentemente nell’età adulta. Esordisce tipicamente tra i 40 e i 60 anni, sebbene possa manifestarsi a tutte le età, anche nell’infanzia, riporta l’associazione Amar sul suo sito. Secondo il manuale Msd, l’età media di insorgenza è 40 anni. Non ci sono molti dati sulla diffusione della patologia e l’incidenza varia a seconda della popolazione studiata. Per esempio, un grande studio di coorte nel Regno Unito ha riportato un’incidenza di 11,8 nuovi casi per milione di persone l’anno. Altre stime indicano 6-10 nuove diagnosi annue per milione di abitanti. La Gpa sembra comunque essere più frequente nei Paesi del Nord Europa rispetto a quelli del Mediterraneo.
Quanto alle cause – perché e come si sviluppa la patologia – non si conosce ancora molto, ma quello che si osserva è che il sistema immunitario va ‘fuori giri’ e inizia ad attaccare l’organismo, si spiega nel focus del Niguarda. L’effetto è che le ramificazioni più sottili del sistema circolatorio non riescono più a rifornire adeguatamente di sangue, ossigeno e nutrienti le zone del corpo interessate, più di frequente le vie respiratorie superiori e inferiori e i reni. Anche se la malattia può aggredire ogni organo. Fra i sintomi anche febbre, dolori articolari, stanchezza, perdita di peso. A volte la Gpa provoca danni alla trachea e fuoriuscita di sangue dalle vie aeree (di solito con un colpo di tosse). Ci può essere anche il coinvolgimento dei polmoni con formazione di infiltrati e granulomi. E non mancano i casi in cui si riscontra la formazione di masse intraoculari e di infiammazioni alle strutture dell’occhio. Quando colpisce il rene l’infiammazione ha un’evoluzione molto rapida e, se non diagnosticata tempestivamente, può portare a insufficienza renale in poche settimane. Il danno renale rischia di essere irreversibile (può richiedere la dialisi) e mette in luce ancora di più l’importanza della diagnosi precoce. Esistono infatti terapie in grado di tenere sotto controllo la patologia: si basano su farmaci immunosoppressivi affiancati da cortisonici e sono efficaci nella maggior parte dei casi. Quando la malattia è in fase attiva il trattamento prevede nello specifico la combinazione di cortisone e ciclofosfamide.
—
cronaca
webinfo@adnkronos.com (Web Info)